Categorie
bandi Altro

Health Technology Assessment: aperta la quarta finestra JSC 2026

L’HaDEA (European Health and Digital Executive Agency) ha annunciato che la Commissione europea ha aperto, il 23 settembre, la quarta finestra del 2026 per le richieste di Joint Scientific Consultations (JSC, consultazioni scientifiche congiunte). Le richieste possono essere presentate fino al 21 ottobre 2026.

Le JSC consentono agli sviluppatori di tecnologie sanitarie di confrontarsi sulla pianificazione della propria tecnologia e sulle modalità di conduzione degli studi clinici, in vista della successiva Joint Clinical Assessment (JCA, valutazione clinica congiunta). Possono essere richieste per i prodotti che potrebbero essere sottoposti a JCA ai sensi dell’articolo 7, paragrafo 1, del regolamento (UE) 2021/2282 sull’Health Technology Assessment (HTA, valutazione delle tecnologie sanitarie).

La finestra è aperta agli sviluppatori di medicinali e di dispositivi medici, limitatamente ai dispositivi di classe IIb o III e ai dispositivi medico-diagnostici in vitro di classe D. Sono previsti tre slot di consultazione, con consegna del briefing document entro l’11 gennaio, l’8 febbraio o il 15 marzo 2027 e riunioni di discussione a partire, rispettivamente, dalle settimane del 12 aprile, del 10 maggio e del 7 giugno 2027.

Le richieste vanno caricate sulla HTA IT Platform entro il 21 ottobre 2026. Poiché l’accesso alla piattaforma può richiedere alcuni giorni, si raccomanda di registrarsi per tempo.

Per maggiori informazioni si prega di consultare il seguente LINK.

Categorie
Altro

Esiti del Consiglio EPSCO Salute

Lo scorso 16 giugno, i Ministri della Salute dell’Unione Europea si sono riuniti a Lussemburgo per la sessione del Consiglio EPSCO Salute dedicata alle principali sfide regolatorie e strategiche del settore sanitario.

Nel corso dei lavori, sono stati esaminati diversi dossier strategici per il futuro delle politiche sanitarie europee, con particolare attenzione alla loro competitività, innovazione e resilienza.

Tra i principali risultati formali della sessione figura il raggiungimento di un orientamento generale sulla proposta di direttiva che disciplina l’immissione sul mercato di microrganismi geneticamente modificati e la lavorazione di organi umani.

Questo passo rappresenta la prima fase legislativa del più ampio quadro di interventi noto come “European Biotech Act I“, volto a promuovere lo sviluppo e l’industrializzazione sicura delle biotecnologie applicate all’ambito della salute e della bio-produzione all’interno del contesto comunitario.

IL RUOLO DEL CONSIGLIO EPSCO SALUTE TRA FARMACI E DISPOSITIVI MEDICI

Le delegazioni dei diversi Stati membri hanno dedicato un articolato dibattito orientativo anche alla proposta di regolamento per lo sviluppo delle biotecnologie sanitarie, esplorando le modalità più idonee per stimolare gli investimenti industriali e salvaguardare l’eccellenza scientifica continentale attraverso quadri normativi agili.

Parallelamente, il Consiglio EPSCO Salute ha preso in esame la relazione sullo stato di avanzamento dei lavori relativi alla proposta di regolamento di semplificazione per i dispositivi medici e i dispositivi medico-diagnostici in vitro (MDR/IVDR).

L’obiettivo dell’iniziativa è ridurre il carico burocratico e l’incertezza regolatoria per le imprese, prevenendo il rischio di carenze o indisponibilità di dispositivi essenziali per i pazienti.

I Ministri hanno inoltre approfondito le strategie per garantire l’autonomia strategica e la resilienza farmaceutica dell’Unione, analizzando la sicurezza delle catene di approvvigionamento e il sostegno alla produzione interna europea di medicinali critici.

A conclusione della sessione, i Ministri hanno esaminato gli sviluppi epidemiologici legati al virus Ebola Bundibugyo nell’Africa centrale, lo stato dell’arte del Critical Medicines Act e i progressi sul trattato internazionale per la prevenzione e risposta alle pandemie.

Il dibattito ha inoltre toccato l’impatto sanitario della direttiva sul trattamento delle acque reflue urbane, per poi concludersi con la presentazione del programma di lavoro della futura presidenza irlandese del Consiglio dell’UE, destinata a succedere al mandato di Cipro a partire dal 1° luglio 2026.

Per maggiori informazioni, si prega di consultare il seguente LINK.

Categorie
digital health comunicazione in salute Salute Globale

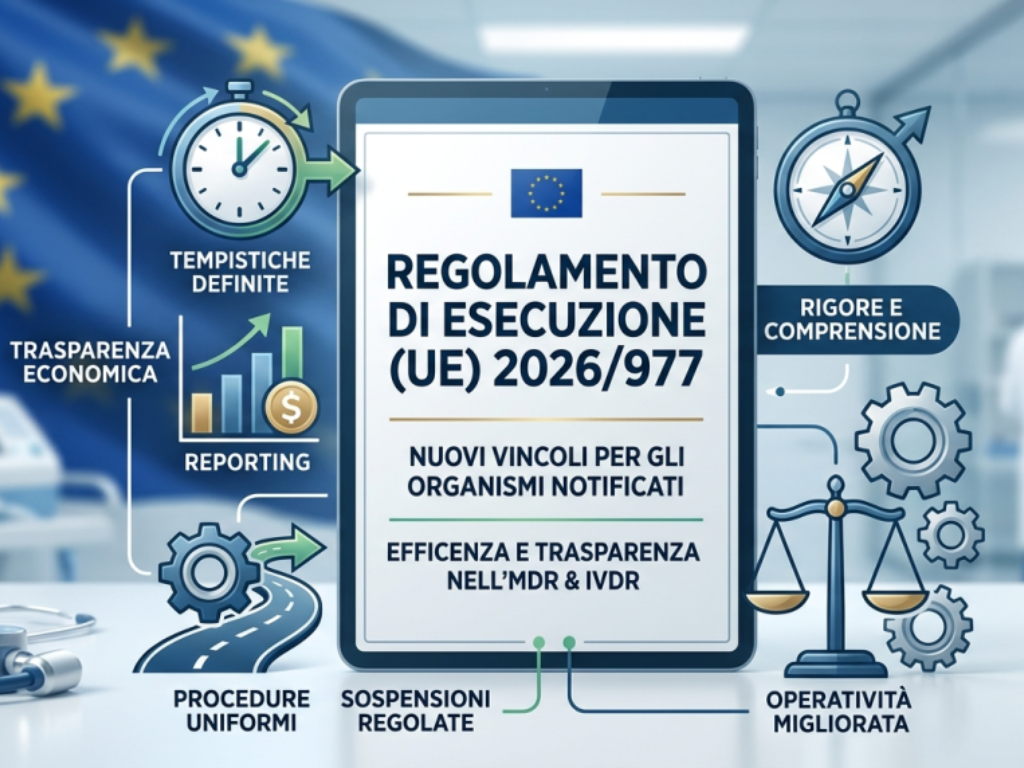
Dispositivi medici, il Regolamento 2026/977 introduce nuove regole europee

I dispositivi medici sono al centro di nuove misure adottate dalla Commissione europea per rendere più armonizzate, prevedibili ed efficienti le procedure con cui ne viene verificata la conformità alle norme europee. Le nuove disposizioni riguardano gli organismi notificati, gli enti responsabili della verifica di sicurezza e prestazioni dei prodotti prima della loro immissione sul mercato. Il Regolamento di esecuzione (UE) 2026/977, pubblicato nella Gazzetta ufficiale dell’Unione europea il 5 maggio 2026, introduce requisiti uniformi destinati a rafforzare il funzionamento del quadro normativo europeo.

Dispositivi medici tra semplificazione normativa e sicurezza

L’intervento rappresenta un nuovo passo nel percorso di razionalizzazione e semplificazione delle regole previste dal Regolamento sui dispositivi medici. L’obiettivo è favorire la disponibilità dei dispositivi medici sul mercato dell’Unione europea, sostenendo al tempo stesso competitività e capacità di innovazione del settore e garantendo i più elevati standard di sicurezza per i pazienti.

Gli organismi notificati svolgono un ruolo centrale nel sistema europeo dei dispositivi medici e dei dispositivi medico diagnostici in vitro, poiché valutano la sicurezza e le prestazioni dei prodotti prima della loro immissione sul mercato e ne garantiscono una supervisione continua nel tempo. Assicurare che queste attività siano svolte in modo prevedibile e trasparente è considerato un elemento essenziale per un sistema regolatorio efficiente.

Tra le novità introdotte dal regolamento figurano requisiti specifici per l’emissione di preventivi ai produttori, con l’obiettivo di fornire stime affidabili dei servizi richiesti e dei relativi costi complessivi. Sono inoltre previste tempistiche massime e meccanismi di sospensione per alcune fasi chiave delle procedure, comprese la revisione delle domande e la firma dei contratti, gli audit dei sistemi di gestione della qualità, la verifica dei prodotti, le decisioni di certificazione e la valutazione delle modifiche.

Maggiore prevedibilità nelle attività di valutazione della conformità dovrebbe contribuire a ridurre l’incertezza per produttori e organismi notificati. Il regolamento introduce inoltre l’obbligo per gli organismi notificati di istituire sistemi dedicati al monitoraggio della durata e dei costi delle attività di valutazione della conformità, con la pubblicazione annuale delle informazioni raccolte.

Un ulteriore intervento riguarda le attività di ricertificazione, per le quali vengono chiarite procedure e tempistiche. Le nuove disposizioni entreranno in vigore il 25 febbraio 2027, mentre l’obbligo di pubblicazione delle relazioni annuali relative a tempi e costi delle attività di valutazione della conformità si applicherà dal 1° gennaio 2028. Procedure e tempistiche più chiare per la ricertificazione puntano a ridurre l’incertezza per gli operatori coinvolti.

Per maggiori informazioni si prega di consultare il seguente LINK.

Categorie
digital health

EMA: nuovo progetto pilota a supporto dello sviluppo di dispositivi medici innovativi

L’Agenzia europea per i medicinali (EMA) ha avviato un nuovo progetto pilota per supportare lo sviluppo di dispositivi medici innovativi considerati “breakthrough”, cioè tecnologie che potrebbero offrire vantaggi significativi rispetto alle soluzioni già disponibili o rispondere a bisogni clinici ancora non soddisfatti.

L’iniziativa nasce dalla collaborazione tra EMA e la rete europea dei regolatori dei dispositivi medici e punta a offrire agli sviluppatori un confronto scientifico e regolatorio nelle prime fasi di sviluppo dei prodotti.

Secondo quanto comunicato dall’Agenzia, le aziende selezionate potranno ricevere supporto su aspetti legati ai requisiti normativi, alla strategia di sviluppo e alla pianificazione delle evidenze cliniche necessarie per il percorso regolatorio europeo.

Il progetto pilota è stato pensato soprattutto per tecnologie particolarmente complesse o innovative, comprese quelle che integrano software, strumenti digitali, intelligenza artificiale o combinazioni tra medicinali e dispositivi medici.

In questi casi, un confronto precoce con le autorità regolatorie può aiutare gli sviluppatori a chiarire i requisiti applicabili e a programmare in modo più efficace studi e attività di sviluppo.

Il pilot coinvolgerà esperti della rete europea dei dispositivi medici e favorirà il dialogo tra sviluppatori, organismi notificati e autorità competenti. EMA precisa inoltre che il programma sarà inizialmente limitato a un numero ristretto di candidati, così da poter valutare concretamente il funzionamento del nuovo modello di supporto.

L’Agenzia evidenzia che il progetto sarà articolato in tre fasi. La prima riguarderà i dispositivi medici di classe III, cioè quelli ad alto rischio, e i dispositivi attivi di classe IIb destinati alla somministrazione o rimozione di medicinali dall’organismo.

Sul sito EMA sono già disponibili linee guida operative e modelli di candidatura dedicati ai produttori interessati a partecipare alla prima fase del programma. Le fasi successive del pilot saranno invece aperte ad altre tipologie di dispositivi, compresi i dispositivi medico-diagnostici in vitro (IVD).

DISPOSITIVI MEDICI INNOVATIVI E COORDINAMENTO REGOLATORIO EUROPEO

Nel presentare l’iniziativa, EMA ricorda che il numero di dispositivi medici basati su tecnologie avanzate è in costante crescita e che gli sviluppatori si confrontano sempre più spesso con requisiti tecnici e regolatori complessi.

Attraverso questo progetto pilota, l’Agenzia intende facilitare il confronto tra sviluppatori e sistema regolatorio europeo già nelle prime fasi del percorso di sviluppo dei prodotti. Secondo EMA, questo approccio potrebbe essere particolarmente utile per tecnologie emergenti che richiedono competenze multidisciplinari o percorsi regolatori articolati.

EMA evidenzia inoltre che il pilot si basa sulle “Guidance on Breakthrough Devices” adottate nel dicembre 2025 dal Medical Device Coordination Group (MDCG) della Commissione europea.

Secondo EMA, il progetto rappresenta un primo passo verso l’attuazione di un quadro europeo dedicato ai breakthrough medical devices, già incluso nella proposta della Commissione europea del dicembre 2025 per la revisione del Regolamento sui dispositivi medici (MDR) e del Regolamento sui dispositivi medico-diagnostici in vitro (IVDR).

L’iniziativa è inoltre collegata agli obiettivi dell’EU Biotech Act, che punta a favorire un contesto regolatorio più favorevole all’innovazione e ad accelerare lo sviluppo e l’adozione di nuove tecnologie sanitarie nell’Unione europea.

Per maggiori informazioni, si prega di consultare il seguente LINK.

Categorie
Altro

MdS: evento formativo sulla Nomenclatura Europea dei Dispositivi Medici

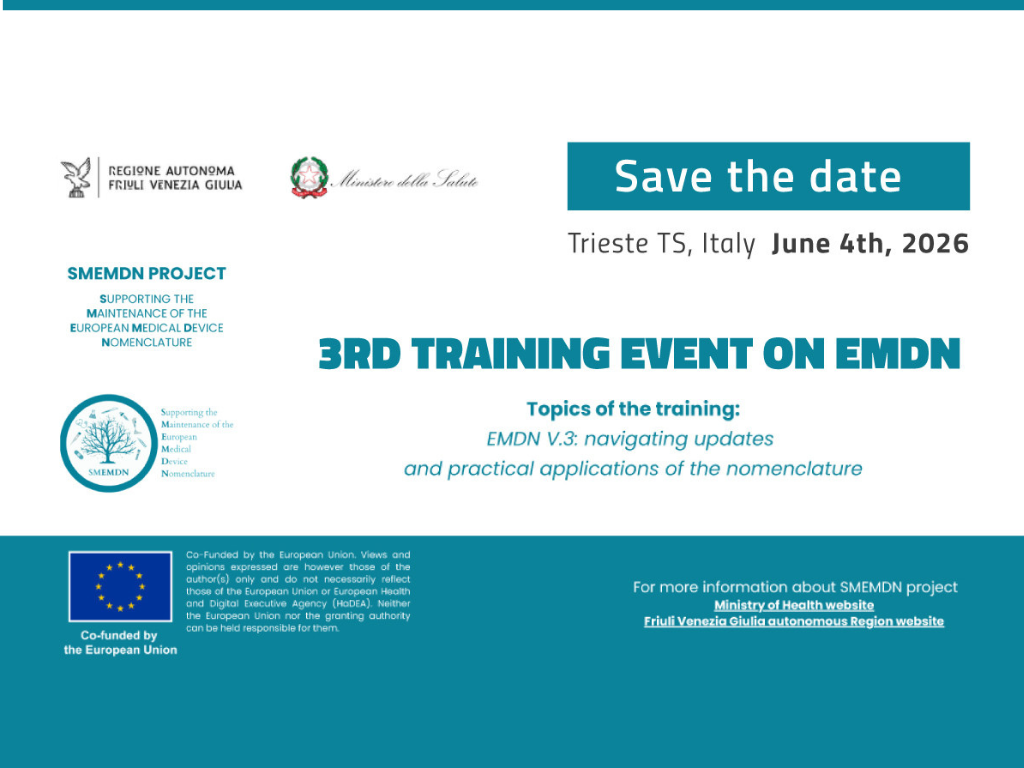
Il 4 giugno 2026 (dalle 09:30 alle 16:00.) si terrà a Trieste ed Online il terzo evento formativo dedicato alla European Medical Device Nomenclature (EMDN), organizzato dal Ministero della Salute, in collaborazione con la Regione autonoma Friuli Venezia Giulia, nell’ambito delle attività di comunicazione e disseminazione del progetto europeo SMEMDN (Supporting the Maintenance of the European Medical Device Nomenclature).

L’incontro si pone l’obiettivo di rafforzare la conoscenza e il corretto utilizzo della EMDN nonché di offrire una panoramica concreta e multidisciplinare delle sue applicazioni. L’evento sarà fruibile in modalità ibrida.

Il progetto SMEMDN supporta le attività di mantenimento e aggiornamento della nomenclatura europea dei dispositivi medici attraverso iniziative di formazione, comunicazione e disseminazione rivolte agli stakeholder del settore.

Per maggiori informazioni si prega di consultare il seguente LINK.
Categorie
bandi

Valutazione delle tecnologie sanitarie (HTA) e consultazioni scientifiche congiunte nell’UE

Il 1° aprile 2026 la Commissione Europea ha ufficialmente aperto il secondo periodo di richiesta per le consultazioni scientifiche congiunte (JSC) per l’anno in corso. Si tratta della quarta finestra temporale per la presentazione delle domande da quando il regolamento dell’UE sulla valutazione delle tecnologie sanitarie (HTA) è diventato applicabile il 12 gennaio 2025.

Le JSC rappresentano uno strumento fondamentale per gli sviluppatori di tecnologie sanitarie, poiché consentono di ricevere consulenza sulla pianificazione dello sviluppo tecnologico e sulla conduzione degli studi clinici, facilitando la preparazione per la successiva valutazione clinica congiunta (Joint Clinical Assessment).

Scadenze e modalità di partecipazione

Il periodo di sottomissione è aperto dal 1° al 29 aprile 2026 ed è rivolto sia agli sviluppatori di medicinali che ai produttori di dispositivi medici. Per questo ciclo di richieste, gli sviluppatori possono candidarsi per i seguenti slot di consultazione:

  • Documento di briefing entro il 6 luglio 2026
  • Documento di briefing entro il 31 agosto 2026
  • Documento di briefing entro il 28 settembre 2026

Tutte le richieste devono essere caricate sulla piattaforma informatica HTA entro la scadenza del 29 aprile 2026. Poiché l’ottenimento dell’accesso alla piattaforma può richiedere diversi giorni, si raccomanda agli interessati di procedere tempestivamente con la registrazione. Consulta la pagina dedicata su come inviare una richiesta.

Approfondimenti e risorse utili

Per maggiori informazioni sulle procedure e sui requisiti, è possibile consultare i seguenti documenti e portali ufficiali:

L’iniziativa è supportata dal programma EU4Health nell’ambito dell’Unione Europea della Salute.


Per maggiori informazioni si prega di consultare il seguente LINK.
Categorie
Altro

HTA: pubblicato il Rapporto Annuale 2025 del Gruppo di Coordinamento

Il Gruppo di coordinamento degli Stati membri sulla valutazione delle tecnologie sanitarie (HTACG) ha pubblicato il suo Rapporto Annuale 2025, fornendo una panoramica dettagliata del primo anno di applicazione del Regolamento UE sulla Valutazione delle Tecnologie Sanitarie. Il documento illustra i principali traguardi raggiunti dall’HTACG e dai suoi quattro sottogruppi, coprendo le valutazioni cliniche congiunte, le consultazioni scientifiche e il coinvolgimento degli esperti.

Nel corso del 2025, l’HTACG ha avviato 13 valutazioni cliniche congiunte focalizzate su nuovi prodotti oncologici e medicinali per terapie avanzate. Il rapporto evidenzia inoltre il lavoro preparatorio svolto per estendere, a partire dal 2026, le valutazioni cliniche congiunte anche ai dispositivi medici e ai dispositivi medico-diagnostici in vitro. Per quanto riguarda le consultazioni scientifiche congiunte, il Gruppo ne ha selezionate sette in due diversi periodi di richiesta, completandone quattro entro la fine dell’anno; quattro di queste consultazioni si sono svolte in parallelo con la consulenza scientifica fornita dall’Agenzia Europea per i Medicinali (EMA).

Un aspetto rilevante del 2025 è stato il coinvolgimento diretto di 38 tra pazienti, caregiver e medici nelle valutazioni cliniche congiunte, oltre a 10 esperti nelle consultazioni scientifiche. Il rapporto annuale, oltre a soddisfare gli obblighi previsti dall’Articolo 6(4) del Regolamento, garantisce la massima trasparenza sul funzionamento del nuovo quadro normativo dell’UE per l’HTA. Il lavoro del Gruppo ha riguardato anche l’identificazione di tecnologie sanitarie emergenti e lo sviluppo di linee guida metodologiche e procedurali.

Per approfondire è possibile consultare i seguenti link ufficiali:


Per maggiori informazioni si prega di consultare il seguente LINK.
Categorie
Altro

Salute: la Commissione UE presenta un nuovo pacchetto per rafforzare innovazione, competitività e resilienza

La Commissione europea ha presentato un pacchetto di iniziative strategiche per il settore salute, finalizzato a migliorare gli esiti per i cittadini e a rafforzare la capacità dell’Unione di innovare, competere e rispondere alle sfide future. Il pacchetto integra interventi normativi e di policy che interessano biotecnologie, dispositivi medici e prevenzione delle malattie cardiovascolari, delineando un approccio più coordinato e orientato alla resilienza dei sistemi sanitari.

Biotecnologie e innovazione: il Biotech Act

Uno dei pilastri del pacchetto è il Biotech Act, che mira a colmare il divario dell’UE rispetto ai principali competitor globali nel settore delle biotecnologie sanitarie. L’iniziativa intende facilitare il passaggio dalla ricerca al mercato, riducendo gli ostacoli regolatori e ampliando le opportunità di finanziamento per le imprese innovative. Tra le azioni previste figurano il sostegno alla bio-manifattura, l’accelerazione delle autorizzazioni per le sperimentazioni cliniche e l’uso di strumenti avanzati, come intelligenza artificiale e percorsi regolatori dedicati, per lo sviluppo di terapie all’avanguardia.

Dispositivi medici: semplificazione e sicurezza

Il pacchetto interviene anche sulle norme europee sui dispositivi medici, con l’obiettivo di rendere le procedure più efficienti e proporzionate, mantenendo elevati standard di sicurezza per i pazienti. Le proposte puntano a ridurre oneri amministrativi e ritardi nell’accesso al mercato, rafforzando al contempo il coordinamento a livello UE, anche attraverso un ruolo più strutturato dell’Agenzia europea per i medicinali. L’iniziativa mira a sostenere un settore strategico, composto in larga parte da PMI, e a garantire la continuità delle forniture. 

Safe Hearts Plan: una risposta europea alle malattie cardiovascolari

Il terzo asse del pacchetto è rappresentato dal Safe Hearts Plan, il nuovo piano piano dell’UE per la salute cardiovascolare le cui malattie restano la principale causa di mortalità nell’Unione. Il piano promuove azioni integrate su prevenzione, diagnosi precoce e trattamento, valorizzando dati sanitari, soluzioni digitali e intelligenza artificiale. Particolare attenzione è riservata alla riduzione delle disuguaglianze tra Paesi e al supporto agli Stati membri nello sviluppo di strategie nazionali dedicate.

Next steps verso l’adozione del PACCHETTO

Le proposte legislative saranno ora esaminate dal Parlamento europeo e dal Consiglio. Parallelamente, la Commissione avvierà il confronto con gli Stati membri per l’attuazione delle misure operative previste, con l’obiettivo di rafforzare il contributo del settore salute alle priorità strategiche dell’Unione europea.


Per maggiori informazioni si prega di consultare il seguente LINK.
 

Categorie
Altro

HaDEA: bando per traduzione e validazione della nomenclatura dei dispositivi medici

L’European Health and Digital Executive Agency (HaDEA) ha pubblicato un bando nell’ambito del programma EU4Health, volto alla traduzione e validazione della European Medical Device Nomenclature (EMDN) e delle terminologie sugli eventi avversi del International Medical Device Regulators Forum (IMDRF) in tutte le lingue ufficiali dell’Unione Europea.

IL BANDO EU4HEALTH SULLA NOMENCLATURA MEDICA

L’obiettivo principale del bando è promuovere l’utilizzo armonizzato e l’accessibilità della nomenclatura medica da parte degli stakeholder dell’UE. Le attività previste comprendono:

  • Revisione e armonizzazione delle versioni già tradotte dell’EMDN.
  • Traduzione e validazione delle sette terminologie sugli eventi avversi dell’IMDRF in tutte le lingue ufficiali dell’UE.

Per la realizzazione di queste attività è richiesta una competenza specializzata nel settore medico, con particolare riferimento ai dispositivi medici e agli aspetti clinici.

  • Budget complessivo: 800.000 euro.
  • Scadenza per la presentazione delle candidature: 10 marzo 2025.


Per maggiori informazioni si prega di consultare il seguente LINK.
Categorie
Altro

Commissione: Consultazione pubblica su dispositivi medici e diagnostica in vitro

La Commissione Europea ha avviato una consultazione pubblica e una call for evidence per raccogliere opinioni sulle norme che regolano i dispositivi medici e i dispositivi medico-diagnostici in vitro nell’Unione Europea.

L’iniziativa mira a valutare l’efficacia e l’adeguatezza delle normative vigenti, identificando possibili margini di miglioramento per garantire sicurezza, innovazione e competitività nel settore.

Obiettivi della consultazione

Questa iniziativa offre alle parti interessate, tra cui operatori sanitari, industrie, pazienti e istituzioni, la possibilità di esprimere il proprio parere sull’efficacia delle norme attuali e di segnalare eventuali criticità.

Le normative in questione, i Regolamenti UE 2017/745 e 2017/746, hanno l’obiettivo di:

  • Garantire la sicurezza e l’efficacia dei dispositivi medici disponibili sul mercato;
  • Promuovere un’industria competitiva e innovativa in questo settore;
  • Migliorare la tutela dei pazienti e la qualità delle cure sanitarie nell’UE.

La valutazione analizzerà diversi aspetti delle norme in vigore, tra cui:

  • L’efficacia delle disposizioni normative e il loro impatto pratico;
  • I costi e gli oneri amministrativi, con particolare attenzione alle piccole e medie imprese (PMI);
  • I benefici per pazienti e operatori sanitari;
  • L’impatto sulla disponibilità di dispositivi, compresi i “dispositivi orfani”, e sullo sviluppo di tecnologie innovative.

La consultazione sarà aperta fino al 21 marzo 2025. Le parti interessate possono contribuire accedendo alla call for evidence e partecipando alla consultazione pubblica tramite il portale dedicato.

Attraverso questa survey la Commissione Europea punta a rafforzare il sistema normativo, promuovendo l’accesso a tecnologie mediche innovative e sicure. I risultati della consultazione contribuiranno alla stesura di una relazione mirata, fornendo le basi per eventuali modifiche legislative future.

Per maggiori informazioni si prega di consultare il seguente LINK.