L’EMA (European Medicines Agency) ha pubblicato il 4 settembre 2026 una guida per i richiedenti su come presentare l’electronic product information (ePI, informazioni sul prodotto in formato elettronico) dei medicinali autorizzati con procedura centralizzata, sia nelle domande iniziali di autorizzazione all’immissione in commercio sia nelle procedure post-autorizzazione. Il documento (EMA/199350/2026) è diffuso in anticipo e diventerà applicabile all’avvio operativo dell’ePI, in linea con la roadmap resa disponibile a marzo 2026.
La guida chiarisce quando creare, aggiornare e trasmettere l’ePI tramite il Product Lifecycle Management (PLM) Portal, come i tempi di presentazione si allineano ai diversi tipi di procedura e come gestire l’ePI in caso di sospensione, ritiro o rifiuto.
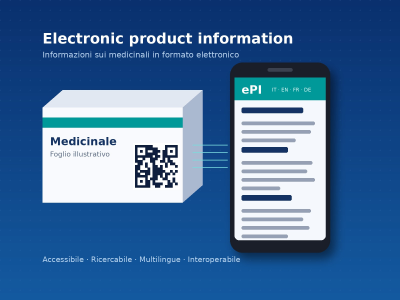
L’ePI è la versione elettronica delle informazioni autorizzate sul medicinale (riassunto delle caratteristiche del prodotto, foglio illustrativo ed etichettatura), basata su uno standard comune europeo che adotta FHIR (Fast Healthcare Interoperability Resources). Il formato migliora accessibilità, ricercabilità e disponibilità multilingue e consente l’integrazione con i sistemi sanitari elettronici. Un progetto pilota condotto tra luglio 2023 e agosto 2024 con Danimarca, Paesi Bassi, Spagna e Svezia ne ha già sperimentato l’uso nelle procedure regolatorie.
L’iniziativa è sostenuta dal programma EU4Health e accompagna l’attuazione dei nuovi requisiti previsti dalla riforma della legislazione farmaceutica dell’UE.
Per maggiori informazioni si prega di consultare il seguente LINK.